Sommaire
Définition
Un essai clinique est une étude menée chez l’humain pour établir les effets d’un médicament expérimental, sa sécurité ou la façon dont l’organisme l’absorbe et l’élimine (règlement (UE) n° 536/2014, article 2). Il passe par quatre phases successives, et chacune peut arrêter le développement : sur 100 candidats médicaments entrés en phase 1, 7,9 obtiennent une autorisation de mise sur le marché (BIO, Informa et QLS Advisors, programmes 2011-2020).
Un essai clinique est la seule façon de prouver qu’un médicament fait plus de bien que de mal chez l’humain. Ce que montrent la culture cellulaire et l’animal (les essais précliniques) ne suffit pas : il faut comparer, mesurer, et le faire selon un protocole écrit à l’avance, autorisé par l’État. Cette page décrit l’essai vu de son organisation : les phases, la part des candidats qui franchit chacune, qui conduit l’étude et qui la contrôle. Elle ne recommande aucun essai en particulier.
Les quatre phases d’un essai clinique
Chaque phase répond à une question différente, et la suivante ne commence que si la précédente l’a autorisé.
| Phase | Question posée | Qui participe | Durée moyenne |
|---|---|---|---|
| Phase 1 | Le produit est-il toléré ? Comment l’organisme le transforme-t-il ? | Un petit groupe, souvent des volontaires sains | 2,3 ans |
| Phase 2 | Agit-il sur la maladie, et à quelle dose ? | Des patients atteints de la maladie | 3,6 ans |
| Phase 3 | Fait-il mieux qu’un placebo ou que le traitement de référence ? | Un grand nombre de patients, souvent dans plusieurs pays | 3,3 ans |
| Examen du dossier | L’autorité accepte-t-elle de l’autoriser ? | Aucun participant | 1,3 an |
| Phase 4 | Que se passe-t-il en vie réelle, après l’autorisation ? | Les patients traités | Toute la vie du médicament |
Durées moyennes entre l’entrée dans une phase et le passage à la suivante, d’après le rapport « Clinical Development Success Rates 2011-2020 » (BIO, Informa Pharma Intelligence, QLS Advisors, février 2021). De la phase 1 à l’autorisation, il faut 10,5 ans en moyenne.
La phase 3 est celle que l’on cite le plus : c’est l’essai « pivot », le plus long et le plus coûteux, dont les résultats forment le cœur du dossier déposé pour obtenir l’autorisation de mise sur le marché. La phase 4 relève ensuite de la pharmacovigilance : elle repère les effets rares qu’aucune phase précédente, faute d’effectifs, ne pouvait voir.
Sur 100 candidats, combien arrivent jusqu’au patient
La règle : chaque phase écarte une partie des candidats, pour manque d’efficacité, pour un effet indésirable ou pour une raison économique. Le rapport de BIO, Informa et QLS Advisors a suivi 9 704 programmes de développement de 1 779 entreprises entre 2011 et 2020. Ses taux de passage permettent de reconstruire l’entonnoir.
| Étape | Taux de passage | Candidats restants sur 100 |
|---|---|---|
| Entrée en phase 1 | 100 | |
| Phase 1 franchie | 52,0 % | 52 |
| Phase 2 franchie | 28,9 % | 15 |
| Phase 3 franchie, dossier déposé | 57,8 % | 8,7 |
| Autorisation obtenue | 90,6 % | 7,9 |
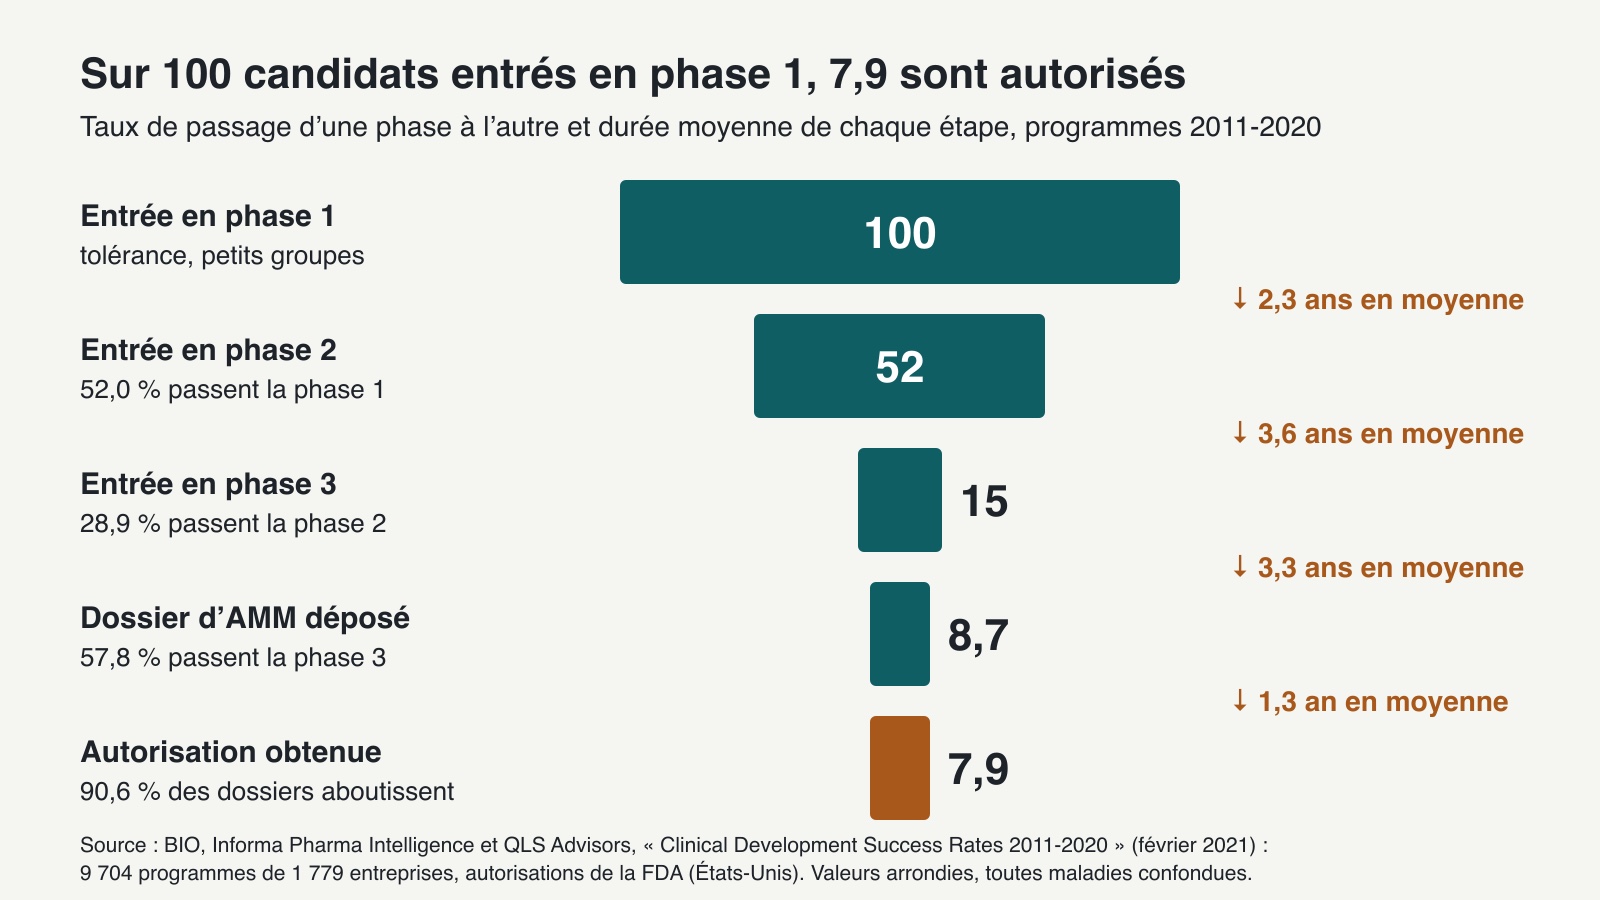
Sur l’exemple : 100 × 52,0 % donne 52 ; 52 × 28,9 % donne 15 ; 15 × 57,8 % donne 8,7 ; 8,7 × 90,6 % donne 7,9. La phase 2 est la marche la plus haute : moins de trois candidats sur dix la franchissent, parce que c’est la première fois qu’on mesure l’effet sur la maladie elle-même.
Le champ compte. Ces chiffres portent sur des autorisations de l’agence américaine du médicament (FDA), toutes maladies confondues ; le même rapport montre des écarts nets selon le domaine : 23,9 % des candidats arrivent à l’autorisation en hématologie, 5,3 % en cancérologie. Aucune série publique comparable n’existe pour les seules autorisations européennes.
Le coût suit la même pente. Une étude conduite aux États-Unis coûtait en moyenne 1,4 à 6,6 millions de dollars en phase 1, 7,0 à 19,6 millions en phase 2 et 11,5 à 52,9 millions en phase 3, selon le domaine thérapeutique (Sertkaya et al., revue Clinical Trials, 2016, données 2004-2012 non corrigées de l’inflation). Ces montants valent pour une étude : un programme en compte souvent plusieurs par phase.
Qui organise l’essai
Trois acteurs se partagent la conduite d’un essai, chacun avec une responsabilité écrite dans le règlement européen.
- Le promoteur : la personne ou l’organisme qui lance l’essai, en assure la gestion et le financement. C’est souvent un laboratoire pharmaceutique, mais un hôpital universitaire, un organisme public de recherche ou une association peuvent l’être.
- L’investigateur : le médecin responsable de l’essai dans un lieu donné, le centre. Un essai multicentrique a un investigateur par centre, et un investigateur coordonnateur.
- Le participant : il donne son consentement éclairé, par écrit, après une information complète, et peut se retirer à tout moment sans avoir à se justifier.
Le protocole, signé avant le premier participant, fixe tout : critères d’inclusion, médicament comparé, examens, critère principal de jugement, nombre de participants. Un changement important du protocole doit être autorisé à son tour.
Qui l’autorise et le contrôle
Depuis le 31 janvier 2022, un essai de médicament mené dans l’Union européenne suit le règlement (UE) n° 536/2014. Le promoteur dépose un dossier unique sur le portail européen CTIS ; les essais autorisés avant cette date devaient y être transférés au plus tard le 31 janvier 2025 (ANSM).
En France, deux instances rendent un avis, chacune sur sa partie du dossier :
- l’ANSM évalue la partie scientifique (partie I du dossier), en coordination avec les autres pays concernés : qualité du médicament expérimental, données précliniques, rapport entre bénéfices attendus et risques ;
- un comité de protection des personnes (CPP), tiré au sort, évalue la partie éthique (partie II), propre à chaque pays : information des participants, consentement, indemnisation, assurance.
Le texte : le règlement fixe des délais courts. L’État rapporteur dispose de 10 jours pour valider le dossier, de 45 jours pour l’évaluer (article 6), puis chaque État concerné de 5 jours pour notifier sa décision (article 8). Soit environ 60 jours sans question ; une demande de compléments peut ajouter jusqu’à 31 jours.
- 10 jours
- pour valider le dossier
- 45 jours
- pour l’évaluer
- 5 jours
- pour notifier la décision
- 31 jours
- de plus au maximum en cas de questions
Les « grandes lois » de la recherche clinique se lisent dans cet ordre : la loi Huriet-Sérusclat du 20 décembre 1988, la loi Jardé du 5 mars 2012, qui classe les recherches impliquant la personne humaine en trois catégories selon le risque, et le règlement européen de 2014, qui prime pour les essais de médicaments.
La France attire les promoteurs : du 31 janvier 2022 au 31 décembre 2025, 2 574 essais de médicaments y ont été déposés, deuxième pays de l’Union derrière l’Espagne (2 882), et premier pour les essais menés dans un seul pays avec 740 dépôts (ANSM, rapport annuel 2025).
Le contrôle ne s’arrête pas à l’autorisation. Le promoteur déclare les effets indésirables graves et inattendus, l’ANSM inspecte les centres et peut suspendre un essai. Le promoteur publie un résumé des résultats sur CTIS dans l’année qui suit la fin de l’essai, quel qu’en soit le résultat (article 37).
Ouvert, aveugle, randomisé : le vocabulaire des essais
La fiche d’un essai emploie quelques mots qui décrivent sa méthode.
| Terme | Ce qu’il veut dire |
|---|---|
| Essai ouvert | Le médecin et le participant savent quel traitement est reçu |
| Simple aveugle | Le participant ne sait pas quel traitement il reçoit ; le médecin le sait |
| Double aveugle | Ni le participant ni le médecin ne le savent, pour que l’attente ne fausse pas la mesure |
| Randomisé | Le tirage au sort répartit les participants entre les groupes |
| Contrôlé | Un groupe reçoit un placebo ou le traitement de référence, pour comparer |
| Multicentrique | Mené dans plusieurs centres, souvent dans plusieurs pays |
Un essai ouvert n’est donc pas un essai « ouvert aux inscriptions » : le mot désigne l’absence d’aveugle. Un essai de phase 3 est en général randomisé et contrôlé.
Ne pas confondre
| Notion | Ce qui la sépare de l’essai clinique |
|---|---|
| Essai préclinique | Mené en laboratoire, sur cellules ou chez l’animal, avant tout essai chez l’humain |
| Étude observationnelle | Observe des patients traités comme d’habitude, sans rien leur imposer |
| Autorisation de mise sur le marché | La décision qui suit les essais, pas un essai |
| Pharmacovigilance | La surveillance des effets indésirables pour tout médicament autorisé, essai ou non |
Un essai clinique se reconnaît donc à un geste : le protocole décide du traitement que reçoit le participant. Les autres étapes du parcours, de la molécule à la boîte en pharmacie, sont décrites dans notre dossier sur le circuit du médicament, de la molécule à la boîte.