Sommaire
En bref
L’autorisation de mise sur le marché (AMM) est la décision qui permet de vendre un médicament. Elle est délivrée par la Commission européenne, sur avis de l’Agence européenne des médicaments (EMA), ou en France par l’ANSM, au terme de l’une des quatre procédures prévues par le droit européen. L’évaluation dure au plus 210 jours, arrêts d’horloge non comptés ; en 2025, une procédure centralisée a pris 421 jours en moyenne du début de l’évaluation à la décision (EMA).
Aucun médicament ne peut être vendu en France sans AMM. Cette page explique les quatre portes d’entrée, ce qu’elles coûtent en temps et ce que le laboratoire doit prouver. Elle parle de l’autorisation des médicaments à usage humain, pas des marchés publics, qui emploient le même sigle.
Le texte et ce qu’il dit
La règle : un médicament fabriqué industriellement doit obtenir une AMM avant sa mise sur le marché, délivrée soit par l’Union européenne, soit par l’ANSM (Code de la santé publique, article L.5121-8). Le cadre européen tient en deux textes : la directive 2001/83/CE, qui fixe les procédures nationale, décentralisée et de reconnaissance mutuelle, et le règlement (CE) n° 726/2004, qui crée la procédure centralisée et l’EMA.
Qui décide : l’autorité ne juge pas l’utilité commerciale du produit. Elle vérifie trois choses sur dossier, la qualité de fabrication, la sécurité et l’efficacité, et elle les pèse dans un rapport entre bénéfices et risques. Si ce rapport est favorable pour une indication précise, l’AMM est accordée pour cette indication, avec un résumé des caractéristiques du produit, une notice et un étiquetage qui deviennent opposables.
Le dossier est le même quelle que soit la procédure (ANSM) : c’est la porte d’entrée qui change, selon le médicament et les pays visés.
Quatre procédures pour entrer sur le marché
| Procédure | Qui décide | Pour quel territoire | Délai prévu par le texte | Pour quels médicaments |
|---|---|---|---|---|
| Centralisée | Commission européenne, sur avis du comité des médicaments de l’EMA (CHMP) | Toute l’Union, plus l’Islande, la Norvège et le Liechtenstein | 210 jours d’évaluation, puis 67 jours pour la décision | Obligatoire pour les médicaments issus des biotechnologies, les thérapies géniques et cellulaires, les médicaments orphelins et les nouvelles substances contre le cancer, le diabète, le VIH, les maladies neurodégénératives, auto-immunes ou virales |
| Décentralisée | Les agences nationales, menées par un État de référence | Au moins deux États choisis | 120 jours pour le projet de l’État de référence, 90 jours pour l’accord des autres, 30 jours pour les décisions nationales | Médicament encore autorisé nulle part dans l’Union |
| Reconnaissance mutuelle | Les agences nationales des pays ajoutés | Les nouveaux États choisis | 90 jours pour reconnaître l’AMM existante, 30 jours pour les décisions nationales | Médicament déjà autorisé dans un État membre |
| Nationale | L’ANSM en France | La France seule | 210 jours après un dossier complet | Médicament destiné à un seul pays |
Délais : directive 2001/83/CE, articles 17 et 28 ; Agence européenne des médicaments. Les jours se comptent hors arrêts d’horloge, ces pauses pendant lesquelles le laboratoire répond aux questions.
En cas de désaccord entre États dans les procédures décentralisée et de reconnaissance mutuelle, un groupe de coordination (le CMDh) cherche un accord en 60 jours ; à défaut, le dossier part en arbitrage européen.
Sur l’exemple : un générique destiné à cinq pays de l’Union peut passer par la procédure décentralisée ; un anticancéreux contenant une nouvelle substance n’a pas le choix, c’est la procédure centralisée.
Qui donne une AMM en France
Deux autorités signent, selon la porte choisie :
- la Commission européenne pour toute AMM centralisée, valable en France comme dans les autres États ;
- l’ANSM pour les AMM nationales et pour la part française des procédures décentralisée et de reconnaissance mutuelle (ANSM, page mise à jour le 29 mai 2026).
L’ANSM pèse aussi sur les AMM européennes. Pour chaque demande centralisée, le comité des médicaments de l’EMA désigne deux pays rapporteurs, qui évaluent le dossier avec leur agence nationale ; la France y siège par l’ANSM (Leem). Un vaccin obtenu par biotechnologie relève obligatoirement de la procédure centralisée : c’est alors la Commission européenne qui signe son AMM.
Combien de temps prend une AMM européenne
Le délai légal n’est pas le délai réel. L’EMA dispose de 210 jours actifs pour évaluer un dossier ; chaque fois qu’elle pose des questions, l’horloge s’arrête jusqu’à la réponse du laboratoire. La Commission européenne rend ensuite sa décision dans les 67 jours qui suivent l’avis.
- 421 jours
- en moyenne pour une procédure centralisée en 2025
- 104 médicaments
- recommandés par l’EMA en 2025
- 38
- nouvelles substances actives parmi eux
- 150 jours
- d’évaluation en procédure accélérée
Source : rapport annuel 2025 de l’EMA ; la moyenne était de 434 jours en 2024. L’évaluation accélérée, accordée sur demande justifiée à un médicament d’intérêt majeur pour la santé publique, ramène l’évaluation de 210 à 150 jours ; en 2025, ces dossiers ont abouti en 209 jours en moyenne, du début de l’évaluation à l’autorisation.
Ce que contient le dossier : le format CTD
Depuis les travaux d’harmonisation internationale de l’ICH (recommandation M4), le dossier d’AMM suit le format CTD (Common Technical Document), commun à l’Europe, aux États-Unis et au Japon. Il compte cinq modules.
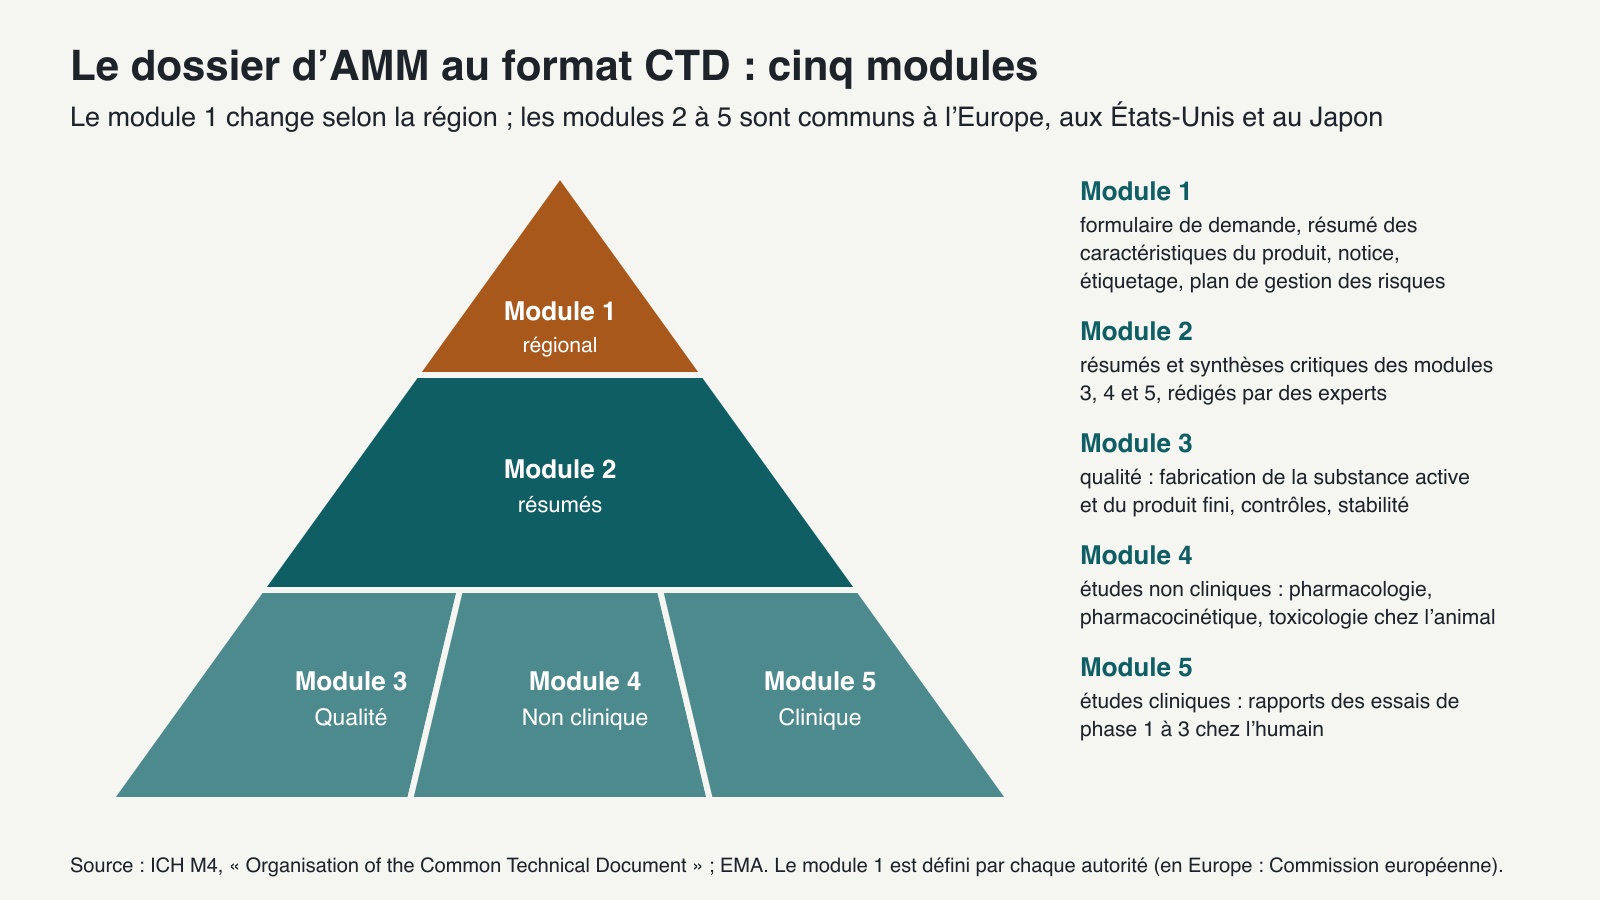
- Module 1, régional : formulaire de demande, projet de résumé des caractéristiques du produit, notice et étiquetage, plan de gestion des risques. C’est le seul module propre à chaque région.
- Module 2, résumés : les synthèses critiques des trois modules suivants, rédigées par des experts.
- Module 3, qualité : fabrication de la substance active et du produit fini, contrôles, études de stabilité qui fondent la date de péremption.
- Module 4, études non cliniques : pharmacologie, pharmacocinétique et toxicologie chez l’animal.
- Module 5, études cliniques : les rapports des essais cliniques menés chez l’humain, de la phase 1 à la phase 3.
Le module 5 est le plus lourd : il rassemble des années d’essais. Le module 3, lui, engage l’usine, qui doit respecter les bonnes pratiques de fabrication pour chaque lot.
La vie d’une AMM
Une AMM n’est pas définitive dès le premier jour.
- Durée : elle est délivrée pour 5 ans, puis renouvelée, en principe sans limite de durée, sauf si l’autorité impose un nouveau renouvellement de 5 ans pour des raisons de pharmacovigilance (ANSM).
- Caducité : une AMM dont le médicament n’est pas commercialisé dans les 3 ans devient caduque, de même que s’il cesse d’être commercialisé pendant trois années consécutives.
- Modifications : changer d’usine, de formule ou d’indication demande une modification de l’AMM, évaluée à son tour.
- AMM conditionnelle : pour une maladie grave sans traitement satisfaisant ou une urgence de santé publique, l’Union peut autoriser un médicament sur des données encore incomplètes. L’AMM vaut alors un an, renouvelable chaque année tant que le laboratoire apporte les données promises ; c’est par cette voie que les premiers vaccins contre la Covid-19 ont été autorisés (EMA).
Ce que l’AMM ne décide pas
L’AMM dit qu’un médicament peut être vendu ; elle ne dit ni à quel prix, ni s’il sera remboursé. En France, ces deux décisions suivent l’AMM : la Haute Autorité de santé évalue le service médical rendu, puis le prix se négocie avec le Comité économique des produits de santé, avec un délai réglementaire de 180 jours.
L’idée reçue : « autorisé » ne veut pas dire « disponible en pharmacie ». Entre l’AMM et le comptoir, il reste la fabrication des lots, leur libération et la distribution par les grossistes-répartiteurs et les dépositaires. Chaque étape, avec son acteur et sa durée, est décrite dans notre dossier sur le circuit du médicament.
Sources
- Autorisation de mise sur le marché pour les médicaments (mise à jour du 29/05/2026), ANSM.
- Directive 2001/83/CE, article 28 (procédures décentralisée et de reconnaissance mutuelle), legislation.gov.uk (texte de l'Union européenne).
- Annual report 2025, human medicines: key figures, Agence européenne des médicaments (EMA).
- Authorisation of medicines (champ obligatoire de la procédure centralisée), Agence européenne des médicaments (EMA).
- Conditional marketing authorisation, Agence européenne des médicaments (EMA).
- Authorisation procedures: national authorisation procedures, Commission européenne.
Sources consultées le 18 novembre 2026.