Sommaire
Définition
La pharmacovigilance est la surveillance des médicaments après leur mise sur le marché : elle recueille, évalue et prévient le risque d’effets indésirables. Elle s’exerce sur tous les médicaments utilisés par les patients en France, y compris les effets liés à une erreur médicamenteuse, à un mésusage, à un abus, à un surdosage ou à une exposition professionnelle (ANSM). Ses règles figurent dans le Code de la santé publique, aux articles R.5121-150 et suivants.
Pourquoi surveiller après l’autorisation
Un médicament obtient son autorisation après des essais cliniques menés sur un nombre limité de patients, pendant une durée limitée, dans des conditions contrôlées. Un effet rare, tardif ou propre à une population peu représentée dans les essais (personnes âgées, femmes enceintes, patients qui prennent plusieurs traitements) peut n’apparaître qu’après des années d’usage réel.
L’idée reçue : « un médicament autorisé est sans risque ». L’autorisation constate un rapport bénéfice/risque favorable à une date donnée ; la pharmacovigilance vérifie qu’il le reste. Quand ce n’est plus le cas, la notice change, l’usage se restreint ou le médicament quitte le marché. La pharmacovigilance est le dernier des garde-fous qui protègent la qualité et la sécurité du médicament, après la fabrication et la distribution.
Le parcours d’un signalement
Un signalement suit quatre échelons, du déclarant à la décision.
- Le déclarant. Un patient, un proche ou un professionnel de santé signale un effet indésirable qu’il soupçonne lié à un médicament, le plus souvent sur le portail officiel de signalement. Les médecins, chirurgiens-dentistes, pharmaciens et sages-femmes en ont l’obligation.
- Le centre régional de pharmacovigilance (CRPV). La France en compte 30, d’après la liste de l’ANSM mise à jour le 14/09/2026. Le CRPV enregistre le cas dans la base nationale de pharmacovigilance, le documente, recherche les autres causes possibles et évalue l’imputabilité, c’est-à-dire la probabilité que le médicament soit en cause. Les cas qui peuvent révéler un risque nouveau, appelés cas marquants, partent à l’ANSM.
- L’ANSM. L’agence analyse ces signaux, peut ouvrir une enquête nationale confiée à un CRPV et prend les mesures de réduction du risque : modification de la notice, information des soignants, restriction de prescription, suspension.
- L’Agence européenne des médicaments (EMA). Son comité pour l’évaluation des risques en matière de pharmacovigilance (PRAC) réévalue le rapport bénéfice/risque pour toute l’Union, sur la base des cas réunis dans la base européenne EudraVigilance.
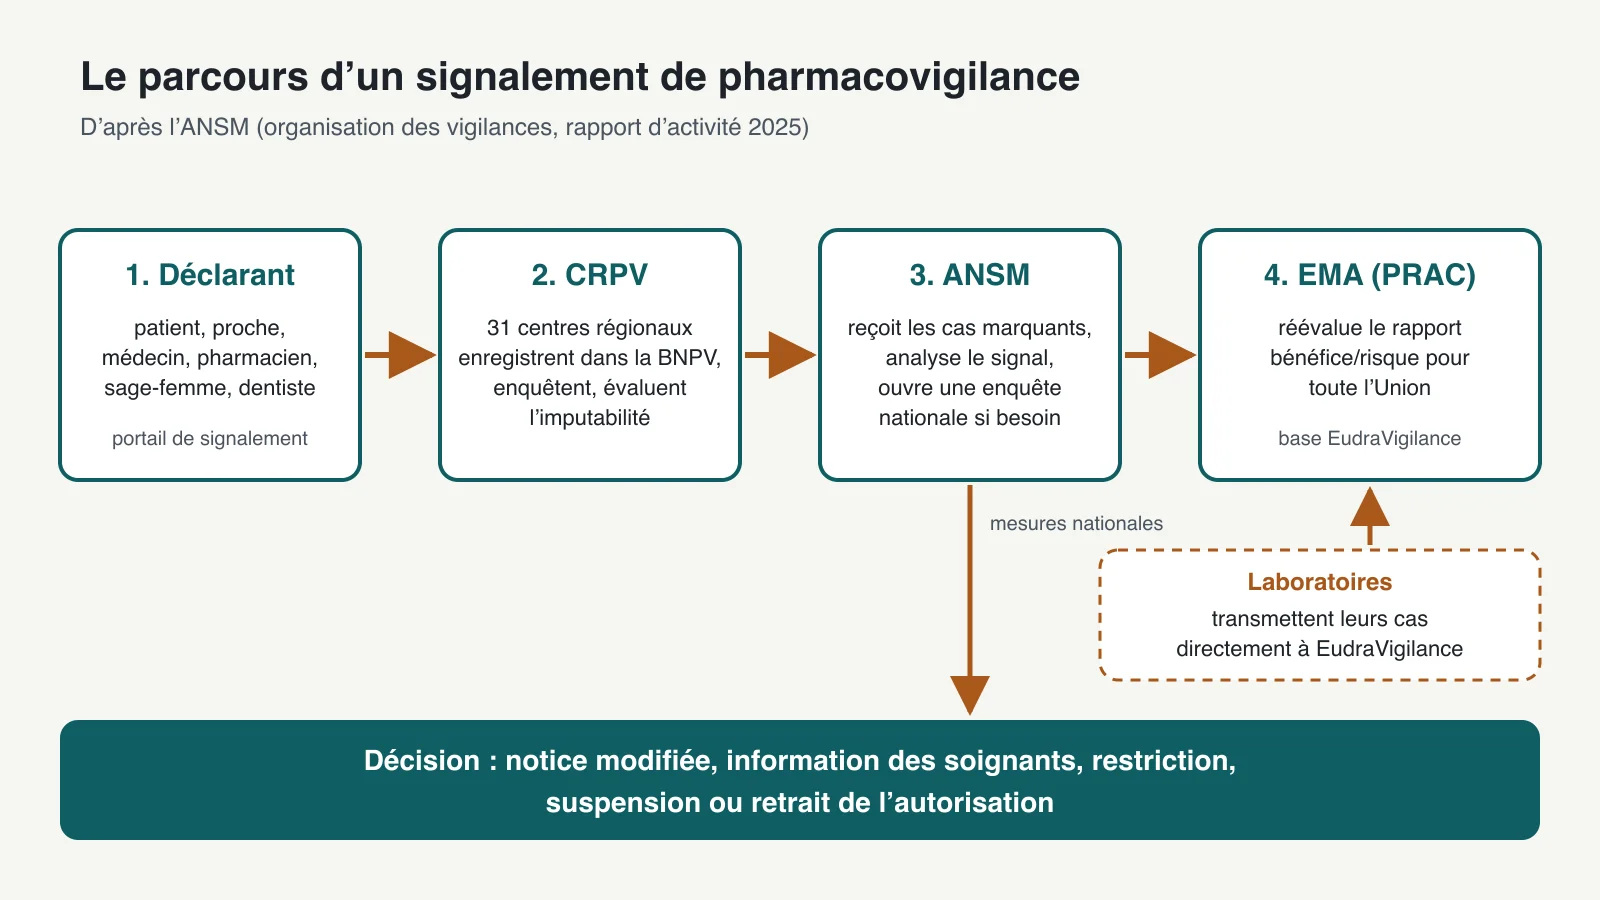
En parallèle, les laboratoires recueillent les cas qui leur sont signalés et les transmettent directement à EudraVigilance. Depuis novembre 2017, cette base européenne collecte aussi les effets indésirables non graves survenus en Europe. Au niveau mondial, la base VigiBase de l’Organisation mondiale de la santé, créée en 1968, réunit les données de plus de 150 pays ; la France y participe depuis 1986.
Le triangle noir : une surveillance renforcée
Certains médicaments sont surveillés de plus près. Depuis l’automne 2013, leur notice porte un triangle noir inversé et la mention d’une surveillance supplémentaire, introduite par la législation européenne de pharmacovigilance de 2010. Sont concernés en particulier les médicaments contenant une nouvelle substance active autorisée dans l’Union après le 1er janvier 2011, les médicaments biologiques autorisés depuis cette date et ceux qui ont reçu une autorisation conditionnelle. Un médicament reste sous surveillance supplémentaire cinq ans, sauf décision contraire du PRAC (EMA).
Le triangle ne signifie pas qu’un médicament est dangereux : il signale qu’on dispose de moins de recul, et l’EMA encourage patients et soignants à déclarer tout effet suspecté. Si vous voyez ce symbole sur une notice et avez une question, votre pharmacien ou votre médecin est le bon interlocuteur.
D’un cas isolé à un signal
Un cas seul prouve rarement quelque chose. Le travail de la pharmacovigilance consiste à repérer un signal : plusieurs cas qui se ressemblent, un effet plus fréquent qu’attendu, une population touchée plus qu’une autre. Le signal se confirme ou s’écarte en croisant les déclarations avec d’autres sources : la littérature médicale, les données des autres pays, et en France les études sur les bases de l’Assurance maladie menées par EPI-PHARE, le groupement créé fin 2018 par l’ANSM et la Caisse nationale de l’Assurance maladie. C’est pourquoi la qualité de chaque déclaration (dates, médicaments associés, évolution) compte autant que leur nombre.
La pharmacovigilance en chiffres
- 58 934
- cas d’effets indésirables enregistrés par les CRPV en 2025
- 34 197
- cas graves parmi eux
- 724
- cas marquants transmis à l’ANSM
- 905
- mesures de réduction du risque prises à partir de ces cas
- 61
- enquêtes nationales de pharmacovigilance en cours
Les laboratoires ont transmis de leur côté 42 102 cas en 2025. Qui déclare aux CRPV ?
| Déclarant | Cas en 2025 | Part |
|---|---|---|
| Médecins | 26 950 | 45,7 % |
| Pharmaciens | 14 487 | 24,6 % |
| Patients | 8 065 | 13,7 % |
| Autres professionnels de santé (infirmiers, dentistes…) | 3 860 | 6,5 % |
| Autres | 5 572 | 9,5 % |
Source : ANSM, rapport d’activité 2025, annexes (publié en juillet 2026). Les cas comptent les déclarations initiales et leurs suivis.
Les laboratoires ont eux aussi des obligations. Le titulaire d’une autorisation de mise sur le marché doit tenir un système de pharmacovigilance, recueillir les cas qui lui sont signalés, les transmettre à EudraVigilance et présenter périodiquement aux autorités européennes l’analyse de sécurité de ses médicaments dans des rapports périodiques. L’ANSM inspecte ces systèmes : 22 inspections de pharmacovigilance en 2025, dont une a abouti à une injonction. Parmi les mesures prises par l’agence sur les cas marquants de l’année figurent la transmission du signal à l’EMA dans ces rapports périodiques européens, des expertises complémentaires, des actions de communication (point d’information, courrier aux prescripteurs) et la modification de l’étiquetage ou du conditionnement.
Ce qu’elle a changé : les décisions marquantes
La pharmacovigilance moderne est née d’un drame et s’est renforcée à chaque crise. Les décisions ci-dessous sont des faits publics datés ; pour tout médicament que vous prenez, la notice et votre pharmacien restent la référence.
| Date | Événement | Décision | Autorité |
|---|---|---|---|
| 1961 | Malformations chez des enfants exposés à la thalidomide pendant la grossesse | Retrait du marché, puis naissance des systèmes de surveillance | Fabricant, autorités nationales |
| 1968 | Création du programme international de surveillance des médicaments | Base mondiale VigiBase | OMS |
| 30 septembre 2004 | Risque cardiovasculaire du rofécoxib mis en évidence par un essai | Arrêt de commercialisation mondial annoncé par le fabricant | Fabricant, puis réévaluation européenne des inhibiteurs de la COX-2 |
| Novembre 2009 | Atteintes des valves cardiaques liées au benfluorex | Suspension de l’autorisation, effective le 30 novembre 2009, puis retrait en 2010 | Afssaps, Commission européenne |
| Juin 2011 | Les patients peuvent déclarer eux-mêmes un effet indésirable | Décret du 10 juin 2011 | Gouvernement |
| 1er mai 2012 | L’Afssaps devient l’ANSM | Création prévue par la loi du 29 décembre 2011 sur la sécurité sanitaire du médicament | Parlement, Gouvernement |
| Mars 2017 | Ouverture du portail de signalement des événements sanitaires indésirables | Déclaration en ligne pour tous | Ministère chargé de la santé |
| 2017 | Nouvelle formule de la lévothyroxine | Enquête nationale de pharmacovigilance dès la mise sur le marché | ANSM |
Le dossier du benfluorex a conduit à la loi du 29 décembre 2011 sur le renforcement de la sécurité sanitaire du médicament et à la création de l’ANSM. Celui de la lévothyroxine a montré l’autre versant : un très grand nombre de déclarations, majoritairement de patients, qui ont conduit à des enquêtes successives et à une meilleure information.
Ce qu’est un effet indésirable grave
L’ANSM qualifie de grave un effet indésirable qui :
- entraîne le décès ou met la vie en danger ;
- provoque une hospitalisation ou en prolonge la durée ;
- entraîne une incapacité ou un handicap important et durable ;
- provoque une anomalie ou une malformation chez un enfant à naître.
En 2025, 34 197 des 58 934 cas enregistrés par les CRPV étaient graves. Un effet grave n’est pas forcément nouveau : beaucoup figurent déjà dans la notice, et leur déclaration aide à mesurer leur fréquence réelle.
Ne pas confondre
La pharmacovigilance fait partie d’une famille de vigilances, chacune avec son objet et son réseau.
| Vigilance ou notion | Ce qu’elle surveille | Chiffre 2025 (ANSM) |
|---|---|---|
| Pharmacovigilance | Effets indésirables des médicaments | 58 934 cas enregistrés par les CRPV |
| Addictovigilance | Abus, dépendance et usage détourné, par les CEIP-A | 8 569 notifications |
| Matériovigilance | Incidents liés aux dispositifs médicaux | 32 816 incidents |
| Réactovigilance | Incidents liés aux dispositifs de diagnostic in vitro | 1 455 incidents |
| Hémovigilance | Effets indésirables chez les receveurs de produits sanguins | 9 901 effets |
| Défaut qualité | Un produit non conforme (boîte, aspect, contamination), signalé par le pharmacien | 2 408 signalements |
| Essai clinique | La sécurité avant l’autorisation, chez des volontaires suivis | Hors pharmacovigilance après autorisation |
Qui déclare, et comment
Les médecins, chirurgiens-dentistes, pharmaciens et sages-femmes doivent déclarer les effets indésirables dont ils ont connaissance. Les patients, leurs représentants et les associations agréées de patients peuvent le faire depuis le décret du 10 juin 2011. Le canal le plus simple est le portail signalement.social-sante.gouv.fr, dont nous détaillons les écrans dans notre guide pour signaler un effet indésirable pas à pas, qui transmet la déclaration au CRPV dont dépend le déclarant ; un formulaire papier reste possible.
Une urgence ne passe pas par la pharmacovigilance : appelez le 15 ou le 112. La remarque pratique : un effet déjà décrit dans la notice se déclare aussi. Le portail le précise lui-même, car la fréquence observée compte autant que la nouveauté.